O que é
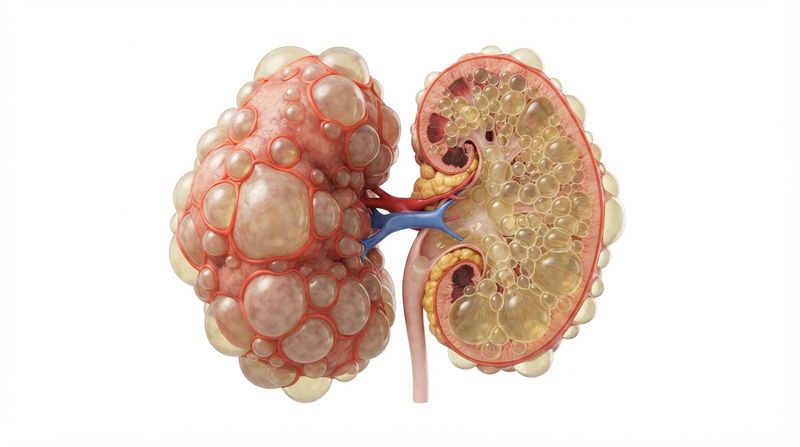
A doença renal policística autossômica dominante (DRPAD, ou ADPKD na sigla em inglês) é a doença renal hereditária mais comum. Ao longo dos anos, formam-se nos dois rins muitos cistos, bolsas cheias de líquido, que crescem e aumentam o tamanho do rim. Com o tempo, o tecido que filtra o sangue vai sendo substituído, e a função renal cai. Em muitas pessoas, isso leva à necessidade de diálise ou transplante na vida adulta; em outras, a doença evolui devagar.
"Autossômica dominante" quer dizer que basta herdar uma cópia alterada do gene, de um dos pais, para ter a doença. Cada filho de uma pessoa afetada tem 50% de chance de herdá-la, seja menino ou menina.
É uma doença do corpo todo, não só do rim: pode haver cistos no fígado, aneurismas (dilatações) em artérias do cérebro, alterações das válvulas do coração e pressão alta.
Revisões de referência descrevem a DRPAD como a doença renal hereditária mais comum e uma das principais causas de doença renal terminal, com rins aumentados e cheios de cistos, pressão alta e complicações fora do rim, como cistos no fígado, aneurismas intracranianos e doença das válvulas cardíacas. Há também uma forma recessiva, mais rara e mais grave, que costuma aparecer ao nascer ou na infância.
Fontes: Cornec-Le Gall E, et al. Lancet. 2019;393(10174):919-935 · Bergmann C, et al. Nat Rev Dis Primers. 2018;4(1):50.Quão comum é
A conta é difícil, porque a doença aparece com a idade e muita gente tem cistos sem saber.
Estudos antigos estimavam um risco ao longo da vida de cerca de 1 em 1.000 pessoas; levantamentos mais recentes contam 3 a 5 casos por 10.000 na população em um dado momento. Ao analisar o genoma de dezenas de milhares de pessoas em bancos populacionais, pesquisadores encontraram mutações de alta confiança nos genes da doença em pelo menos 9,3 por 10.000, mais do que o esperado, o que sugere casos não reconhecidos e doença que nem sempre se manifesta.
Fonte: Lanktree MB, et al. J Am Soc Nephrol. 2018;29(10):2593-2600.Genética: PKD1 e PKD2
Os dois genes principais são o PKD1 e o PKD2. Em geral, a alteração no PKD1 leva a uma doença que evolui mais rápido; no PKD2, mais devagar. Mesmo assim, a evolução varia de pessoa para pessoa, e o gene sozinho não define o ritmo de cada caso.
Na coorte francesa Genkyst (741 pacientes de 519 famílias), a idade mediana de chegada à doença renal terminal foi de 58 anos com mutação no PKD1 e de 79 anos com mutação no PKD2, cerca de 20 anos de diferença. Dentro do PKD1, o tipo de mutação também pesou: mediana de 55 anos nas mutações truncantes e de 67 anos nas não truncantes.
Fonte: Cornec-Le Gall E, et al. J Am Soc Nephrol. 2013;24(6):1006-1013.Sintomas e como se descobre
Muitas pessoas não sentem nada por anos. A doença costuma ser descoberta por:
- Pressão alta, muitas vezes em pessoa jovem;
- Dor nas costas ou no flanco, persistente pelo tamanho do rim, ou súbita por sangramento, infecção de cisto ou pedra;
- Sangue na urina, visível ou só no exame;
- Infecção urinária ou de cisto, cálculo renal;
- Exame de imagem feito por outro motivo, ou investigação porque um parente tem a doença;
- Creatinina alterada em exame de rotina.
Como se investiga
- Ultrassom dos rins, que mostra os cistos, principalmente em quem tem história familiar.
- Ressonância ou tomografia, que permite medir o volume total dos rins. O tamanho do rim ajuda a estimar a velocidade da doença e quem pode se beneficiar de tratamento específico.
- Exames de sangue e urina para acompanhar a função renal e a pressão.
- Teste genético, útil quando o diagnóstico é duvidoso, quando não há história familiar ou para orientar a família, como em doação de rim entre parentes.
A diretriz KDIGO 2025 é a primeira da KDIGO sobre a DRPAD. Foi feita com pacientes, médicos e pesquisadores, a partir de revisão sistemática formal e graduação GRADE, e cobre diagnóstico, prognóstico, manifestações renais, terapias para retardar a progressão, doença policística do fígado, aneurismas intracranianos, gravidez, crianças e aspectos psicossociais.
Fonte: Torres VE, et al. Kidney Int. 2025;107(2):234-254.Aneurisma cerebral: o risco real
É a complicação que mais assusta, e vale olhar o número com calma. O aneurisma é mais frequente em quem tem DRPAD do que na população em geral, mas a ruptura é rara.
Um comentário europeu sobre a diretriz KDIGO 2025 resume: pessoas com DRPAD têm risco 4 a 5 vezes maior de aneurisma intracraniano (prevalência de cerca de 12,9%), mas a taxa absoluta de ruptura é baixa, de 0,57 por 1.000 pessoas por ano. A recomendação é individualizar: rastrear de forma seletiva quem tem história familiar de aneurisma, de hemorragia cerebral (subaracnóidea) ou de morte súbita sem explicação, de preferência com angiorressonância sem contraste. Para quem tem alto risco e um primeiro exame normal, sugere-se repetir em 5 a 10 anos. Controlar a pressão e não fumar fazem parte do cuidado.
Fonte: Chan MMY, et al. Nephrol Dial Transplant. 2026;41(11):2083-2090.Visão geral do tratamento
O tratamento é individual e decidido em consulta; esta seção apenas resume o que os estudos mostram, sem indicar remédio nem dose para ninguém.
- Pressão arterial: controlar a pressão é a base do cuidado, para o rim, o coração e o risco de aneurisma.
- Hábitos: não fumar, manter peso adequado e acompanhar a função renal regularmente.
- Dor, sangramento e infecção de cisto: têm tratamento próprio; alguns analgésicos e anti-inflamatórios devem ser evitados por quem tem doença renal.
- Tolvaptano: remédio que bloqueia a ação do hormônio antidiurético (vasopressina) no rim. É indicado para quem tem risco de progressão rápida e exige acompanhamento de exames do fígado.
- Quando o rim para: diálise ou transplante, como em outras doenças renais.
TEMPO 3:4 (doença inicial): 1.445 pacientes de 18 a 50 anos, com rins grandes (750 mL ou mais) e função ainda preservada, receberam tolvaptano ou placebo por 3 anos. O volume dos rins cresceu 2,8% ao ano com tolvaptano e 5,5% ao ano com placebo (P<0,001). Houve menos piora da função renal (2 contra 5 eventos por 100 pessoas-ano) e menos dor renal (5 contra 7 por 100 pessoas-ano). Em troca, mais efeitos de perda de água (sede, urinar muito) e alterações no fígado; 23% pararam o tolvaptano, contra 14% no placebo.
Fonte: Torres VE, et al. N Engl J Med. 2012;367(25):2407-2418.REPRISE (doença mais avançada): 1.370 pacientes de 18 a 65 anos com filtração entre 25 e 65 mL/min/1,73 m² (faixa menor acima de 55 anos) receberam tolvaptano ou placebo por 12 meses. A filtração caiu -2,34 mL/min/1,73 m² com tolvaptano e -3,61 com placebo (diferença 1,27; IC 95% 0,86 a 1,68; P<0,001). A enzima do fígado ALT subiu mais de 3 vezes o normal em 5,6% dos pacientes com tolvaptano e em 1,2% com placebo; a alteração voltou ao normal ao suspender o remédio, e não houve aumento de bilirrubina acima de 2 vezes o normal. A segurança foi avaliada todo mês.
Fonte: Torres VE, et al. N Engl J Med. 2017;377(20):1930-1942.A família: aconselhamento e exames
O diagnóstico de DRPAD é também uma notícia para a família. Pais, irmãos e filhos podem ter a doença. Conversar com o nefrologista ajuda a decidir quem, quando e como investigar, inclusive se vale o teste genético. Isso pesa em decisões como gravidez, doação de rim entre parentes e acompanhamento da pressão desde cedo. Em crianças sem sintomas, a decisão de investigar envolve prós e contras e deve ser conversada com a família.
A revisão do Nature Reviews Disease Primers destaca que o diagnóstico genético pode beneficiar as famílias e melhorar o cuidado dos pacientes. A diretriz KDIGO 2025 inclui gravidez, reprodução, crianças e aspectos psicossociais no seu escopo, e o comentário europeu reforça a informação ao paciente e a decisão compartilhada, em vez de condutas movidas pela ansiedade.
Fontes: Bergmann C, et al. Nat Rev Dis Primers. 2018;4(1):50 · Torres VE, et al. Kidney Int. 2025;107(2):234-254 · Chan MMY, et al. Nephrol Dial Transplant. 2026.O que a evidência não mostra
Tolvaptano não é cura e não foi testado até a diálise. No TEMPO 3:4, o desfecho principal foi o crescimento do volume dos rins, uma medida indireta. O REPRISE durou 12 meses e mediu a filtração. Nenhum dos dois mostrou, por si, quantas pessoas deixam de precisar de diálise ou vivem mais.
Os pacientes do REPRISE foram pré-selecionados. Antes do sorteio, houve uma fase de 8 semanas para ver quem tolerava o tolvaptano sem efeitos que limitassem a dose. Quem não tolerou ficou de fora, então o resultado vale para quem tolera o remédio.
Não é para todos. Os estudos incluíram pessoas com rins grandes ou com perda de função em curso. Em quem tem doença de evolução lenta, o equilíbrio entre benefício, efeitos colaterais e exames frequentes é diferente.
Rastrear aneurisma não tem benefício comprovado para todos. Ainda não se sabe se rastrear melhora os resultados na DRPAD; por isso o rastreamento é seletivo.
Financiamento: os dois ensaios do tolvaptano foram financiados pelo fabricante.
Fontes: Torres VE, et al. N Engl J Med. 2012 · Torres VE, et al. N Engl J Med. 2017 · Chan MMY, et al. Nephrol Dial Transplant. 2026.⚠️ Quando procurar atendimento sem esperar
- Dor de cabeça súbita e muito forte, a pior da vida, com ou sem vômitos, rigidez na nuca, desmaio ou alteração da visão: pode ser ruptura de aneurisma. Ligue SAMU 192.
- Febre com dor nas costas ou no flanco: pode ser infecção de cisto ou do rim. Procure atendimento no mesmo dia.
- Sangue vivo ou coágulos na urina que não param, ou dificuldade para urinar.
- Pele ou olhos amarelados, urina escura, cansaço intenso ou dor do lado direito da barriga em quem usa tolvaptano: suspenda só com orientação e procure avaliação logo, pelo risco de lesão no fígado.
- Pressão muito alta com dor no peito, falta de ar ou fraqueza de um lado do corpo: SAMU 192.
Emergência: SAMU 192.
Rins policísticos na família ou no seu exame?
A agenda do Dr. Guilherme fica na Doctoralia, com confirmação na hora. Se preferir, ligue (31) 2515-6868.
Ver horários e agendarReferências científicas
- Torres VE, Ahn C, Barten TRM, et al. "KDIGO 2025 clinical practice guideline for the evaluation, management, and treatment of autosomal dominant polycystic kidney disease (ADPKD): executive summary." Kidney Int. 2025;107(2):234-254. [Kidney Int]
- Torres VE, Chapman AB, Devuyst O, et al.; TEMPO 3:4 Trial Investigators. "Tolvaptan in patients with autosomal dominant polycystic kidney disease." N Engl J Med. 2012;367(25):2407-2418. [NEJM] · [texto completo gratuito]
- Torres VE, Chapman AB, Devuyst O, et al.; REPRISE Trial Investigators. "Tolvaptan in Later-Stage Autosomal Dominant Polycystic Kidney Disease." N Engl J Med. 2017;377(20):1930-1942. [NEJM]
- Chan MMY, Nijenhuis T, Galletti F, et al. "KDIGO 2025 Clinical Practice Guideline for ADPKD: a commentary on intracranial aneurysms and other vascular manifestations from the ERA Working Group Genes & Kidney." Nephrol Dial Transplant. 2026;41(11):2083-2090. [NDT] · [texto completo gratuito]
- Cornec-Le Gall E, Audrézet MP, Chen JM, et al. "Type of PKD1 mutation influences renal outcome in ADPKD." J Am Soc Nephrol. 2013;24(6):1006-1013. [JASN] · [texto completo gratuito]
- Lanktree MB, Haghighi A, Guiard E, et al. "Prevalence Estimates of Polycystic Kidney and Liver Disease by Population Sequencing." J Am Soc Nephrol. 2018;29(10):2593-2600. [JASN] · [texto completo gratuito]
- Bergmann C, Guay-Woodford LM, Harris PC, Horie S, Peters DJM, Torres VE. "Polycystic kidney disease." Nat Rev Dis Primers. 2018;4(1):50. [Nat Rev Dis Primers] · [texto completo gratuito]
- Cornec-Le Gall E, Alam A, Perrone RD. "Autosomal dominant polycystic kidney disease." Lancet. 2019;393(10174):919-935. [Lancet]
Este conteúdo é informativo e não substitui avaliação médica individual.